编者按:2025年,美国FDA药物评价和研究中心(CDER)批准了46款创新药。作为创新赋能者、客户信赖的合作伙伴以及全球医药及生命科学行业的贡献者,药明康德将持续通过独特的“CRDMO”业务模式,助力更多合作伙伴,为全球病患带来突破性创新疗法。根据已公开的PDUFA目标行动日期、公司披露的FDA审评时间等公开信息,预计2026年11月,美国FDA可能对13款创新疗法的上市申请作出监管决定,本文将对这些疗法进行相关介绍。
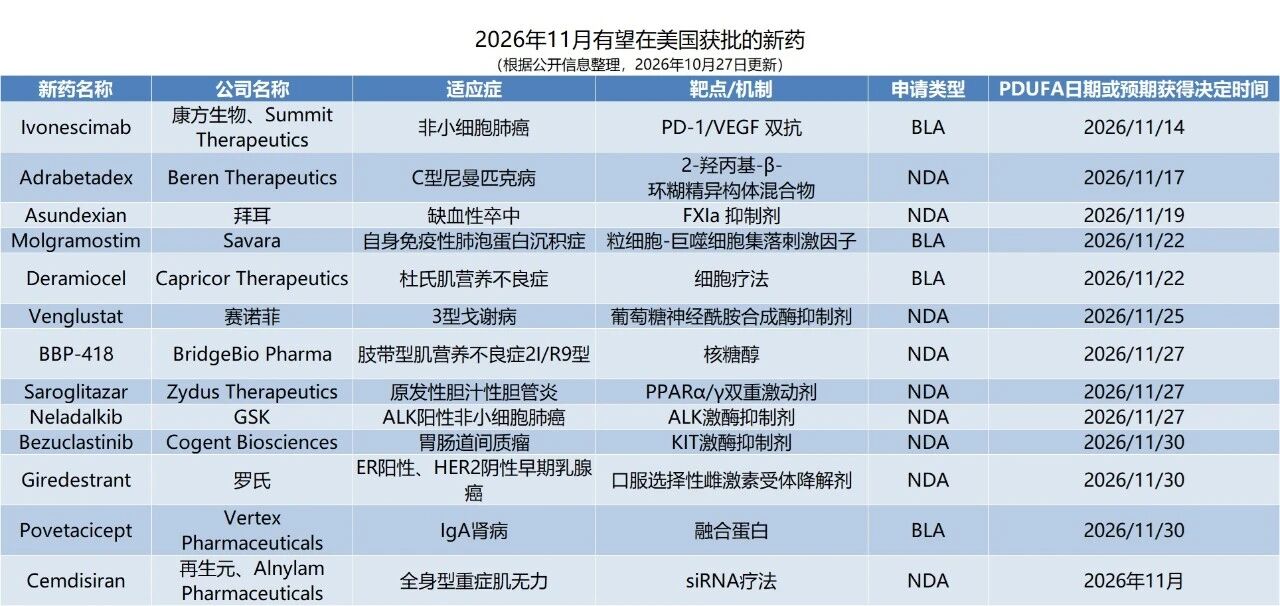
▲11月美国FDA可能批准的新药
活性成分:ivonescimab
适应症:表皮生长因子受体(EGFR)突变非小细胞肺癌
公司名称:Summit Therapeutics、康方生物(Akeso)
Ivonescimab通过同时结合PD-1和血管内皮生长因子(VEGF),将免疫检查点抑制与抗血管生成两种作用机制整合在一个抗体分子中。其设计旨在利用肿瘤微环境中VEGF的表达,提高抗体对PD-1的结合能力,并通过阻断VEGF信号改善肿瘤微环境,从而增强抗肿瘤免疫反应。Ivonescimab最初由康方生物研发,Summit Therapeutics已获得这款双抗在北美、南美、欧洲、中东、非洲和日本等国家和地区的开发和商业化权益。
2026年1月,美国FDA受理ivonescimab联合化疗的生物制品许可申请(BLA),用于治疗既往接受EGFR酪氨酸激酶抑制剂(TKI)治疗的EGFR突变局部晚期或转移性非鳞状非小细胞肺癌(NSCLC)患者。
此次申请主要基于全球性3期HARMONi研究。研究纳入438名既往接受第三代EGFR TKI治疗的晚期NSCLC患者,比较ivonescimab联合铂类双药化疗与安慰剂联合化疗的疗效和安全性。
研究结果显示,ivonescimab联合化疗组的中位无进展生存期(PFS)为6.8个月,安慰剂联合化疗组为4.4个月,疾病进展或死亡风险相对降低48%(HR=0.52,95% CI:0.41~0.66,p<0.0001),达到研究的PFS主要终点。
在总生存期(OS)方面,预设的主要分析显示,两组中位OS分别为16.8个月和14.0个月(HR=0.79,p=0.057),未达到预设的统计学显著性标准。2026年9月公布的更新分析显示,随着患者随访时间延长,全球意向治疗人群的OS风险比进一步改善至0.76(95% CI:0.61~0.95,名义p=0.0151)。这些更新数据已提交FDA,为正在进行的监管审评提供补充依据。
活性成分:adrabetadex
适应症:婴儿期发病的C型尼曼匹克病
公司名称:Beren Therapeutics
Adrabetadex是一款在研环糊精类疗法,拟用于治疗婴儿期发病的C型尼曼匹克病(NPC)。该药的活性成分为2-羟丙基-β-环糊精异构体混合物,采用鞘内给药方式,旨在改善患者细胞内的胆固醇转运,减少胆固醇异常积聚。
NPC是一种罕见、常染色体隐性遗传的进行性神经退行性疾病,主要由NPC1或NPC2基因的致病性变异引起。由于细胞内胆固醇运输发生障碍,导致神经系统和其他器官功能受损。对于6岁前出现神经系统症状的患儿,疾病往往进展较快,可造成行走、语言及吞咽能力逐渐丧失,并显著缩短预期寿命。
Adrabetadex通过鞘内注射进入脑脊液,旨在恢复细胞内正常的胆固醇运输功能,从而减缓疾病进展。该药此前获得FDA授予的突破性疗法认定和孤儿药资格。
美国FDA已受理adrabetadex的新药申请(NDA)并授予优先审评资格。此次申请获得临床研究及扩大使用项目中的长期患者数据支持。2026年公布的一项分析纳入76名接受adrabetadex治疗的婴儿期发病NPC患儿,部分患者的随访时间接近11年。
研究根据患者开始治疗时的疾病严重程度进行分组。结果显示,基线疾病负担较轻、中等和较重的患者,在接受治疗后5年的生存率分别为100%、82%和71%。作为参考,既往公布的未接受该治疗的自然病史患者群体5年生存率约为42%。
活性成分:asundexian(BAY 2433334)
适应症:非心源性缺血性卒中或高危短暂性脑缺血发作后的卒中二级预防
公司名称:拜耳(Bayer)
Asundexian是一款口服、选择性凝血因子XIa(FXIa)抑制剂,拟用于降低既往发生非心源性缺血性卒中或高危短暂性脑缺血发作(TIA)患者的缺血性卒中风险。与传统抗凝药物主要通过抑制凝血因子Xa或凝血酶发挥作用不同,asundexian靶向FXIa,旨在抑制病理性血栓形成的同时,尽可能保留正常止血功能,降低出血风险。该药采用每日一次的口服给药方案。
对于已经发生缺血性卒中的患者,即使接受抗血小板治疗,仍面临较高的卒中复发风险。然而,进一步加强抗血栓治疗往往伴随着出血风险增加。FXIa在病理性血栓形成中发挥重要作用,但对正常止血过程的影响相对有限。因此,选择性抑制FXIa被认为是一种有望改善抗血栓疗效与出血风险之间平衡的新策略。
2026年5月,美国FDA受理asundexian的NDA并授予优先审评资格。此次NDA主要基于全球3期OCEANIC-STROKE研究。研究共纳入12327名在72小时内发生非心源性缺血性卒中或高危TIA的患者,在单药或双联抗血小板治疗的基础上,随机接受每日一次50 mg的asundexian或安慰剂。研究的中位随访时间为19个月,主要疗效终点为首次缺血性卒中的发生时间。
研究结果显示,asundexian组6.2%的患者发生缺血性卒中,安慰剂组为8.4%,asundexian使缺血性卒中风险相对降低26%(HR=0.74,95% CI:0.65~0.84,p<0.001),达到研究主要终点。在安全性方面,两组国际血栓与止血学会(ISTH)定义的重大出血发生率分别为1.9%和1.7%(HR=1.10,95% CI:0.85~1.44),组间差异未达到统计学显著性。
活性成分:molgramostim
适应症:自身免疫性肺泡蛋白沉积症
公司名称:Savara
Molgramostim是一款在研吸入式重组人粒细胞-巨噬细胞集落刺激因子(GM-CSF)疗法,拟用于治疗自身免疫性肺泡蛋白沉积症(aPAP)。
aPAP是一种罕见肺部疾病。患者体内产生针对GM-CSF的自身抗体,影响肺泡巨噬细胞的正常功能,使肺表面活性物质无法得到有效清除并逐渐积聚于肺泡内,进而妨碍肺部气体交换。患者可能出现呼吸困难、持续咳嗽、疲劳和低氧血症,严重者可发展为呼吸衰竭。
Molgramostim通过雾化吸入方式,将重组GM-CSF直接递送至肺部,旨在改善肺泡巨噬细胞功能,促进异常积聚的肺表面活性物质清除。它已获得FDA授予的突破性疗法认定。
Molgramostim的BLA主要基于3期IMPALA-2研究。研究主要终点为第24周时,经血红蛋白校正的肺一氧化碳弥散量占预计值的百分比(DLCO%)相较基线的变化。研究结果显示,第24周时,molgramostim组DLCO%较基线平均提高9.8个百分点,安慰剂组提高3.8个百分点,组间差异为6.0个百分点(95% CI:2.5~9.4,p<0.001),达到主要终点。
第48周时,molgramostim组与安慰剂组的DLCO%较基线分别提高11.6和4.7个百分点,进一步支持molgramostim对肺部气体交换功能的改善。研究还观察到患者呼吸相关生活质量的改善。
活性成分:deramiocel(CAP-1002)
适应症:杜氏肌营养不良症
公司名称:Capricor Therapeutics
Deramiocel是一款在研同种异体细胞疗法,由供者心脏组织培养获得的心脏球体衍生细胞(CDCs)组成,拟用于治疗杜氏肌营养不良症(DMD)患者的上肢功能障碍。
DMD是一种严重的X连锁遗传性神经肌肉疾病,由DMD基因致病性变异引起,导致肌营养不良蛋白缺乏。患者肌肉逐渐发生损伤和退化,通常在儿童时期出现肌无力,并随着年龄增长逐渐失去独立行走能力。疾病还会影响上肢肌肉、呼吸肌和心肌,造成严重的生活功能障碍。
Deramiocel主要通过细胞释放的细胞外囊泡和生长因子发挥旁分泌作用,调节炎症和纤维化反应,帮助保护肌肉组织并减缓功能退化。该疗法通过静脉输注给药。
此次BLA主要获得3期HOPE-3研究支持。该研究纳入106名DMD患者,随机接受每3个月一次deramiocel或安慰剂治疗,持续12个月。主要终点为上肢功能量表2.0版(PUL 2.0)总评分相较基线的百分比变化。HOPE-3研究达到主要终点。与安慰剂相比,deramiocel使患者第12个月的上肢功能下降幅度相对减缓约54%(p=0.029)。研究结果已于2026年发表于《柳叶刀》。
2026年10月,Capricor还公布了HOPE-3开放标签扩展研究的更新结果。在一项延迟起始治疗分析中,原本接受安慰剂、随后转为接受deramiocel治疗的患者,与自身前一年的疾病进展相比,上肢功能下降幅度减缓约76%。这一分析为疗法的长期潜在获益提供了进一步支持。
活性成分:venglustat
适应症:3型戈谢病
公司名称:赛诺菲(Sanofi)
Venglustat是一款在研口服葡萄糖神经酰胺合成酶(GCS)抑制剂,拟用于治疗3型戈谢病(GD3)。该药通过抑制糖鞘脂生成,减少异常脂质在细胞和组织中的积累。
戈谢病是一种罕见的溶酶体贮积病,由葡萄糖脑苷脂酶功能缺陷引起,导致糖鞘脂在肝脏、脾脏、骨髓等组织中异常蓄积。3型戈谢病患者除了出现全身性疾病表现外,还可能发生进行性神经系统损伤,包括共济失调、认知功能障碍和眼球运动异常。
现有酶替代疗法能够改善部分全身性表现,但由于难以有效穿过血脑屏障,对于神经系统症状的治疗作用有限。Venglustat具有进入中枢神经系统的能力,旨在减少中枢神经系统内异常糖鞘脂积聚,从而改善GD3患者的神经系统表现。
2026年5月,美国FDA受理venglustat的新药申请并授予优先审评资格。该药此前还获得FDA突破性疗法认定。此次申请主要基于3期LEAP2MONO研究。该研究纳入43名12岁及以上GD3患者,这些患者此前已接受至少3年酶替代疗法,并实现全身性疾病表现的稳定控制。研究比较每日一次口服venglustat与活性对照疗法的效果。
研究采用改良共济失调评估和评级量表(mSARA)及可重复神经心理状态评定成套测验(RBANS),分别评价患者的共济失调和认知功能。结果显示,venglustat达到研究的两项主要终点及四项关键次要终点中的三项。在结合共济失调和认知功能评估的整体统计检验中,venglustat显示出统计学显著的改善(p=0.0179)。
活性成分:BBP-418
适应症:肢带型肌营养不良症2I/R9型
公司名称:BridgeBio Pharma
BBP-418是一款在研口服小分子疗法,拟用于治疗由FKRP基因致病性变异引起的肢带型肌营养不良症2I/R9型(LGMD2I/R9)。该药是一种核糖醇(ribitol)疗法,旨在通过增加细胞内相关糖基化底物的供应,改善α-肌营养不良聚糖(α-DG)的糖基化水平及相关功能。
LGMD2I/R9是一种罕见的遗传性肌肉疾病。FKRP基因的致病性变异会影响α-DG的正常糖基化,削弱肌肉细胞与周围细胞外基质之间的连接,使肌肉更容易在日常活动中受到损伤。患者可能逐渐出现四肢近端肌肉无力、行走困难,并发生呼吸功能和心脏功能损害。
BBP-418旨在改善α-DG的糖基化水平,增强肌肉细胞的结构稳定性,从而减缓疾病相关的肌肉功能退化。
2026年5月,美国FDA受理BBP-418的新药申请并授予优先审评资格,PDUFA目标行动日期为2026年11月27日。此次申请主要获得3期FORTIFY研究支持。研究在预设的12个月中期分析中达到主要及次要终点。在北极星肢带型肌营养不良症运动功能评估量表(NSAD)评分方面,BBP-418治疗组相较安慰剂组显示出2.6分的统计学显著改善,提示该疗法有望改善患者的运动功能。研究还观察到患者在行走能力、肺功能以及α-DG糖基化等指标上的改善。
活性成分:saroglitazar
适应症:原发性胆汁性胆管炎
公司名称:Zydus Therapeutics
Saroglitazar是一款在研口服过氧化物酶体增殖物激活受体α和γ(PPARα/γ)双重激动剂,拟与熊去氧胆酸(UDCA)联合用于对UDCA应答不足的原发性胆汁性胆管炎(PBC)成人患者,或作为单药用于无法耐受UDCA的成人患者。
PBC是一种慢性自身免疫性肝脏疾病,患者肝内小胆管持续受到免疫系统攻击,导致胆汁排泄受阻、胆汁淤积及肝脏炎症。如果疾病得不到有效控制,可能逐渐发展为肝纤维化、肝硬化甚至肝功能衰竭。
Saroglitazar通过激活PPARα和PPARγ,调节胆汁酸代谢、脂质代谢及炎症相关信号,旨在减轻胆汁淤积和肝脏损伤。该药采用每日一次的口服给药方案。
2026年5月,美国FDA受理saroglitazar的新药申请并授予优先审评资格,PDUFA目标行动日期为2026年11月27日。此次申请主要基于3期EPICS-III研究。研究结果显示,治疗52周后,saroglitazar组56.7%的患者达到预设的生化应答标准,而安慰剂组为9.8%,组间差异约为48个百分点(95% CI:35.3~60.8,p<0.001),达到研究主要终点。
在碱性磷酸酶(ALP)水平方面,saroglitazar组的ALP水平较基线平均下降33.5%,而安慰剂组上升6.5%,进一步支持该药改善PBC相关生化异常的作用。
活性成分:neladalkib(NVL-655)
适应症:ALK阳性非小细胞肺癌
公司名称:GSK
Neladalkib是一款在研口服、高选择性间变性淋巴瘤激酶(ALK)抑制剂,拟用于治疗既往接受过ALK TKI治疗的晚期ALK阳性非小细胞肺癌患者。该药最初由Nuvalent开发。2026年7月,GSK完成对Nuvalent的收购。
ALK基因融合是非小细胞肺癌的重要致癌驱动因素之一。虽然阿来替尼、劳拉替尼等ALK抑制剂显著改善了患者预后,但随着治疗持续,部分患者可能出现获得性耐药突变,包括ALK G1202R及其他复杂耐药突变。此外,脑转移及中枢神经系统疾病进展也是ALK阳性肺癌治疗面临的重要挑战。
Neladalkib旨在抑制多种携带单一或复合耐药突变的ALK激酶,同时具备脑渗透能力,并尽可能避免对原肌球蛋白受体激酶(TRK)的抑制,以改善药物选择性及耐受性。
2026年5月,美国FDA受理neladalkib的新药申请并授予优先审评资格,PDUFA目标行动日期为2026年11月27日。该药此前已获得FDA突破性疗法和孤儿药资格认定。此次申请主要基于全球1/2期ALKOVE-1研究。2026年美国临床肿瘤学会(ASCO)年会上公布的数据显示,在253名既往接受ALK TKI治疗的可评估患者中,neladalkib的客观缓解率(ORR)为31%(95% CI:26%~37%)。这些患者既往接受过中位3线抗癌治疗,约78%曾使用至少两种ALK TKI。
在63名未接受过劳拉替尼治疗的患者中,ORR达到46%;在47名携带ALK G1202R单一或复合耐药突变的患者中,ORR达到68%。
此外,在92名具有可测量中枢神经系统病灶的ALK TKI经治患者中,颅内ORR为32%。在未接受过劳拉替尼治疗、且具有可测量颅内病灶的24名患者中,颅内ORR为63%。
活性成分:povetacicept(ALPN-303)
适应症:IgA肾病
公司名称:Vertex Pharmaceuticals
Povetacicept是一款在研工程化融合蛋白,能够同时抑制B细胞活化因子(BAFF)和增殖诱导配体(APRIL)两种细胞因子,拟用于治疗成人IgA肾病(IgAN)。
IgA肾病是一种由免疫系统异常驱动的肾小球疾病,患者体内糖基化异常的IgA1及其相关免疫复合物在肾小球中沉积,引发炎症反应和肾脏损伤。患者可能出现持续性蛋白尿、血尿及肾功能下降,部分患者最终进展至肾衰竭。
BAFF和APRIL参与B细胞及浆细胞的存活和分化,并影响抗体产生。Povetacicept通过同时抑制这两种信号,旨在减少与IgA肾病发病相关的异常免疫球蛋白产生,从免疫机制层面干预疾病进程。FDA已授予该疗法突破性疗法认定。
2026年6月,美国FDA受理povetacicept的BLA,申请通过加速批准路径用于治疗成人IgA肾病,PDUFA目标行动日期为2026年11月30日。此次申请主要基于正在进行的3期RAINIER研究的预设中期分析。研究评估povetacicept降低蛋白尿水平的效果,主要指标为第36周尿蛋白肌酐比值(UPCR)相较基线的变化。
结果显示,在RAINIER研究的预设中期分析中,povetacicept治疗患者在第36周的UPCR较基线降低52.0%,相对于安慰剂的降幅为49.8%(p<0.0001),达到中期分析的主要目标。该治疗效应在多个预设患者亚组中保持一致。
活性成分:giredestrant
适应症:雌激素受体(ER)阳性、人表皮生长因子受体2(HER2)阴性早期乳腺癌
公司名称:罗氏(Roche)
Giredestrant是一款在研口服选择性雌激素受体降解剂(SERD),拟作为辅助内分泌疗法用于治疗ER阳性、HER2阴性的I~III期早期乳腺癌成人患者。
ER阳性乳腺癌依赖雌激素受体信号促进肿瘤细胞生长。虽然他莫昔芬和芳香化酶抑制剂等内分泌疗法已广泛用于早期乳腺癌辅助治疗,但部分患者仍面临疾病复发风险。因此,开发能够进一步抑制ER信号的新型辅助治疗药物具有重要意义。
与通过阻断雌激素受体信号或减少雌激素生成发挥作用的传统治疗方式不同,giredestrant能够结合ER并促进其降解,进而抑制依赖ER信号的肿瘤生长。该药采用每日一次的口服给药方案。
2026年6月,美国FDA受理giredestrant用于早期乳腺癌辅助治疗的新药申请并授予优先审评资格,PDUFA目标行动日期为2026年11月30日。此次申请主要获得3期lidERA Breast Cancer研究支持。研究比较giredestrant与现有标准辅助内分泌治疗在早期ER阳性、HER2阴性乳腺癌患者中的疗效和安全性。研究结果显示,与标准辅助内分泌治疗相比,giredestrant使浸润性疾病复发或死亡风险相对降低30%(HR=0.70,95% CI:0.57~0.87,p=0.0014),达到研究主要终点。
治疗3年时,giredestrant组92.4%的患者仍存活且未发生浸润性疾病事件,标准内分泌治疗组为89.6%。总体生存期数据在此次分析时尚未成熟,研究将继续随访。
活性成分:bezuclastinib
适应症:胃肠道间质瘤
公司名称:Cogent Biosciences
Bezuclastinib是一款在研的口服高选择性KIT抑制剂,拟联合舒尼替尼(sunitinib)治疗既往接受过伊马替尼治疗的胃肠道间质瘤(GIST)患者。
GIST是一种起源于胃肠道间叶组织的肿瘤,多数病例与KIT或PDGFRA基因的致癌驱动突变有关。虽然伊马替尼等TKI显著改善了GIST患者的治疗结局,但随着疾病进展,患者可能出现新的KIT继发耐药突变,使现有靶向药物的疗效受到限制。
Bezuclastinib旨在选择性抑制与GIST耐药相关的KIT突变体,与舒尼替尼联合使用,以扩大对不同KIT突变类型的覆盖。
2026年5月,美国FDA受理bezuclastinib联合舒尼替尼的新药申请并授予优先审评资格,PDUFA目标行动日期为2026年11月30日。该联合方案此前获得FDA突破性疗法认定,并进入实时肿瘤学审评(RTOR)程序。此次申请主要基于全球3期PEAK研究。研究在既往接受伊马替尼治疗的GIST患者中,评估bezuclastinib联合舒尼替尼的疗效和安全性,并以舒尼替尼单药作为活性对照。
研究结果显示,bezuclastinib联合治疗组的中位无进展生存期为16.5个月,活性对照组为9.2个月,疾病进展或死亡风险相对降低50%(HR=0.50,95% CI:0.39~0.65,p<0.0001)。
研究分析还显示,该联合方案对携带不同原发性及继发性KIT突变的患者均表现出PFS获益,为克服GIST治疗中常见的继发性耐药问题提供了新的潜在治疗选择。
活性成分:cemdisiran
适应症:全身型重症肌无力
公司名称:再生元(Regeneron Pharmaceuticals)、Alnylam Pharmaceuticals
Cemdisiran是一款在研小干扰RNA(siRNA)疗法,拟用于治疗乙酰胆碱受体(AChR)抗体阳性的成人全身型重症肌无力(gMG)患者。
gMG是一种自身免疫性神经肌肉接头疾病,患者体内的异常自身抗体干扰神经与肌肉之间的信号传递,造成波动性肌无力。患者可能出现眼睑下垂、复视、吞咽困难、四肢无力,严重者还可能出现呼吸肌无力,影响正常生活并危及生命。
补体系统过度激活是部分AChR抗体阳性gMG患者发生神经肌肉接头损伤的重要机制。Cemdisiran通过RNA干扰机制靶向编码补体C5蛋白的mRNA,减少肝脏产生C5蛋白,从而抑制补体介导的神经肌肉接头损伤。
Cemdisiran开发为每12周一次皮下注射的治疗方案,全年约需4次给药,可能显著降低患者的治疗负担。
2026年6月,美国FDA受理cemdisiran用于gMG的新药申请并授予优先审评资格,若获批准,cemdisiran有望成为首款用于gMG治疗的siRNA疗法。此次申请主要基于3期NIMBLE研究。研究在AChR抗体阳性的成人gMG患者中,评估cemdisiran单药、cemdisiran联合C5抗体pozelimab以及安慰剂的疗效。研究结果显示,第24周时,cemdisiran单药组重症肌无力日常生活活动量表(MG-ADL)总评分较基线平均降低4.52分,安慰剂组降低2.22分,组间差异为2.30分(p=0.0005),达到研究主要终点。
在关键次要终点定量重症肌无力量表(QMG)评分方面,cemdisiran单药组同样表现出统计学显著的改善,与安慰剂组相比差异为2.77分(p=0.0015)。
此外,76.6%的cemdisiran单药治疗患者MG-ADL评分至少降低3分,安慰剂组为44.1%。这些结果支持cemdisiran作为较低给药频率的gMG治疗方案的潜力。
一体化平台支持含氟小分子研发
值得一提的是,在本文盘点的13款创新疗法中,7款属于小分子药物,其中4款的分子结构中含有氟原子。氟化学一直是现代药物化学中的重要工具,可以通过引入氟原子或含氟基团,调节药物分子的理化性质、代谢稳定性和靶标结合能力。根据2026年发表在RSC Advances上的一项综述,2025年美国FDA批准的29款小分子新药中,有14款含有至少一个氟原子,占比约48%。
在氟元素持续成为小分子药物设计重要工具的背景下,药明康德研发化学服务部(RCS)构建了覆盖含氟砌块合成、反应条件筛选与优化、后期官能团化及可放大工艺开发的氟化学平台,支持从早期发现到工艺开发阶段的含氟小分子项目。
依托自2012年以来在氟化学领域积累的项目经验,药明康德RCS平台已覆盖20余类氟化反应,拥有1万余种含氟砌块,并建立了较完善的条件优化体系,可支持脱氧氟化、三氟甲基化、二氟烷基化、三氟甲硫基化等常见含氟官能团的引入,同时,平台还具备OCF3、N-CF3、SF5等高难度含氟基团的示范性合成经验,并可根据项目需求开展可行性评估与方法学优化。
对于早期药物发现项目而言,丰富的含氟砌块储备和多样化反应类型有助于提升分子设计与合成验证效率,支持研究人员围绕活性、选择性、代谢稳定性和药代动力学特征开展快速探索。对于结构更复杂、反应位点更具挑战性的项目,系统化的条件筛选和优化能力则有助于提升反应成功率,并为后续路线优化提供更多选择。
与此同时,药明康德RCS还通过氟化学与流动化学、光化学等技术的协同,提高复杂底物和位阻底物反应的安全性、效率与可放大性。对于部分涉及高反应活性试剂、放热过程或特殊反应条件的含氟转化,流动化学等技术可为反应控制和安全放大提供更多可能性。这种跨技术平台的协同,也使氟化学能力不只服务于单个反应步骤,而是能够更系统地支持含氟小分子的设计、合成、优化和开发。
关于举办《制药企业绿色制造节能增效优
各会员单位: 制药企业绿色制造..四川省医药保化品质量管理协会组织专家
国药太极集团重庆涪陵制药厂有限公..四川省医药保化品质量管理协会举办《中
为顺应药品监管规范化、标准化、现..关于召开第七届十次理事会的通知
各相关单位: 按照中央和省委关..关于举办中药饮片炮制技术研究与质量控
各会员单位: 为顺应药品监管规..党支部开展《树立和践行正确政绩观 促
2026年6月26日,由四川省医药保化..党支部开展《树立和践行正确政绩观 促
2026年6月26日,由四川省医药保化..关于举办四川省药品生产企业拟新任质量
各相关企业: 新修订的《中华人..四川省医药保化品质量管理协会党支部
2026年4月8日上午,省医药保化品质..120亿美元押中!诺华AOC临床告捷
6月11日,诺华宣布其针对面肩肱型..